
Захід організовано ТОВ «УКРМЕДСЕРТ», яке цього року відзначає 20-річчя діяльності. Форум об’єднав експертів у сфері фармацевтичного регулювання, оцінки відповідності, медичних виробів і косметичної продукції. У центрі обговорення опинилися не лише майбутні законодавчі зміни, а й практична готовність бізнесу та державних інституцій до їх реалізації.
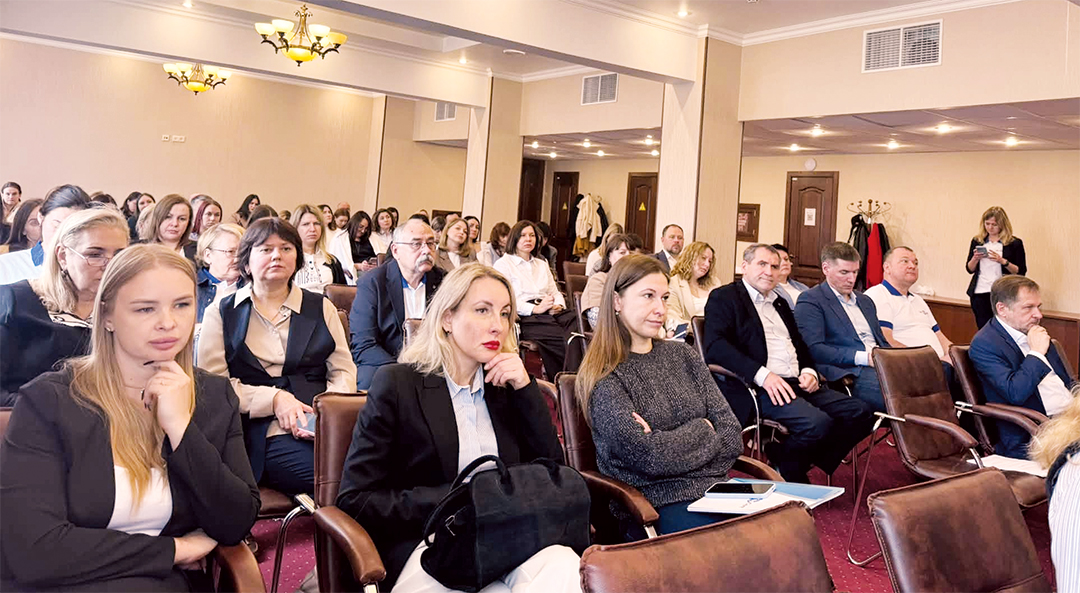
20 років «УКРМЕДСЕРТ»: розвиток експертизи та культури якості
 Відкрив форум директор компанії Іван Бавикін, який у своєму виступі згадав історію становлення компанії, яка розпочала діяльність у 2006 р., коли українська фармацевтична галузь лише впроваджувала міжнародні стандарти належної виробничої практики (Good Manufacturing Practice — GMP) та належної практики дистрибуції (Good Distribution Practice — GDP).
За його словами, цей процес супроводжувався активними дискусіями щодо необхідності нових вимог та фінансових витрат на їх виконання. Водночас саме запровадження міжнародних стандартів стало одним із чинників розвитку українського фармацевтичного виробництва та його експортного потенціалу.
Із самого початку «УКРМЕДСЕРТ» позиціонував себе як компанію, діяльність якої зосереджена на питаннях якості. Поступово сформувалися окремі напрями роботи: навчальний центр, випробувальна лабораторія, експертний підрозділ та орган з оцінки відповідності, який працює з 2012 р.
Окремим напрямом стала діяльність у сфері безперервного професійного розвитку (БПР). За словами І. Бавикіна, компанія щорічно проводить близько 50 освітніх заходів, зокрема вебінари, майстер-класи та форуми.
Особливу увагу керівник приділив команді фахівців, наголосивши, що саме експертність персоналу є основою діяльності компанії.
Водночас повномасштабна війна створила додаткові виклики, зокрема пов’язані з втратою кадрового потенціалу та виїздом частини спеціалістів за кордон.
Підсумовуючи, спікер подякував працівникам, партнерам і клієнтам за довіру та багаторічну співпрацю.
Фармацевтична реформа: які зміни очікуються з 2027 р.?
 Марина Слободніченко, експертка з питань фармацевтичного регулювання, трансформації системи охорони здоров’я та європейської інтеграції, розглянула основні напрями змін у регулюванні фармацевтичного ринку України та Європейського Союзу (ЄС), а також питання інституційної спроможності майбутнього Укрфармагентства.
За її словами, гармонізація українського законодавства з європейським не повинна обмежуватися формальним перенесенням нормативних вимог. Не менш важливим є створення інституцій, здатних забезпечити їх практичне застосування.
Одним із ключових етапів реформи стане введення в дію з 1 січня 2027 р. нового Закону України від 28.07.2022 р. № 2469 «Про лікарські засоби».
М. Слободніченко звернула увагу на низку положень, які матимуть значення для фармацевтичних компаній.
Зокрема, йдеться про зміну підходів до державної реєстрації лікарських засобів, запровадження наукового консультування, нові вимоги до регуляторних процедур та подальшу гармонізацію правил підтвердження біоеквівалентності з європейськими стандартами.
Біоеквівалентність: один із головних викликів для виробників?
Окремо експертка зупинилася на питанні біоеквівалентності ліків.
За її оцінкою, необхідність приведення реєстраційних матеріалів у відповідність із європейськими вимогами може стати суттєвим викликом для українських виробників, особливо з огляду на обмежені можливості проведення таких досліджень усередині країни. Оскільки підходи до підтвердження біоеквівалентності повинні відповідати стандартам Європейського агентства з лікарських засобів (European Medicines Agency — EMA).
Вона також звернула увагу на можливість застосування процедури біовейверу у випадках, передбачених відповідними вимогами. На її думку, українським фармацевтичним компаніям варто вже зараз провести оцінку власних портфелів лікарських засобів та визначити, для яких препаратів у перспективі можуть знадобитися додаткові дослідження або оновлення реєстраційних матеріалів.
Укрфармагентство: нова інституція чи зміна назви?
Особливу увагу учасників форуму привернула дискусія щодо створення Укрфармагентства.
М. Слободніченко наголосила, що основна мета реформи полягає у формуванні спроможного регуляторного органу, який матиме достатній кадровий та експертний потенціал для виконання покладених на нього функцій. Зокрема, йдеться про державну реєстрацію лікарських засобів, розгляд змін до реєстраційних матеріалів та інші регуляторні процедури.
На її думку, ці функції повинні бути забезпечені безпосередньо регуляторною інституцією. Однак викликає занепокоєння можливість збереження моделі, за якої значна частина експертних функцій фактично виконуватиметься окремою юридичною особою.
Вона зазначила, що передавання ключових функцій на зовнішнє виконання може поставити під сумнів досягнення цілей інституційної реформи.
Під час обговорення із залу прозвучало запитання щодо зміни моделі створення Укрфармагентства — замість утворення нової юридичної особи передбачено перейменування Державної служби України з лікарських засобів та контролю за наркотиками.
Учасники форуму поцікавилися, чи відповідає такий підхід перехідним положенням нового Закону України «Про лікарські засоби» та чи не створює ризиків подальшого оскарження рішень нового регулятора.
Відповідаючи, М. Слободніченко зазначила, що її особиста позиція полягала у необхідності створення нового центрального органу виконавчої влади як окремої юридичної особи.
Водночас вона не очікує, що обраний Урядом механізм реорганізації сам собою призведе до масового скасування регуляторних рішень у судовому порядку.
Натомість головним питанням експертка вважає зміст реформи.
За її словами, принципово важливо, щоб трансформація не звелася до формальної зміни назви органу, а забезпечила створення професійної та інституційно спроможної регуляторної системи.
Серед інших викликів вона назвала питання кадрового забезпечення, рівня оплати праці державних службовців та можливості залучення необхідних експертів.
Як здійснюватиметься регулювання цін, аптечних мереж та критично важливих лікарських засобів
У межах доповіді М. Слободніченко також розглянула положення законодавчих ініціатив щодо регулювання фармацевтичного ринку.
Зокрема, вона звернула увагу на подальше функціонування Національного каталогу цін, регулювання дистриб’юторських надбавок, вимоги до асортименту аптек та запровадження законодавчого визначення аптечної мережі.
Окремою темою стали маркетингові договори у фармацевтичному секторі та посилення контролю за дотриманням Ліцензійних умов. За оцінкою експертки, запропоновані положення щодо регулювання комерційних відносин на фармацевтичному ринку потребуватимуть подальшого обговорення з бізнесом.
Водночас М. Слободніченко позитивно оцінила передбачену законодавчими змінами можливість формування переліку критично важливих лікарських засобів.
Такий підхід відповідає європейським тенденціям щодо забезпечення доступності препаратів, необхідних для лікування тяжких захворювань, зокрема за відсутності або обмеженості терапевтичних альтернатив.
Особливістю запропонованого механізму є можливість здійснення закупівель критично важливих лікарських засобів незалежно від їх включення до Національного переліку основних лікарських засобів.
Конкретний порядок формування відповідного переліку та його застосування визначатиметься на рівні Уряду.
Якою є європейська фармацевтична реформа?
М. Слободніченко зауважила, що новий фармацевтичний пакет ЄС спрямований на оновлення правил регулювання лікарських засобів.
Серед ключових цілей реформи — підвищення доступності препаратів, стимулювання інновацій, посилення конкурентоспроможності фармацевтичної промисловості та запобігання дефіциту лікарських засобів.
Експертка наголосила, що проблеми із забезпеченням ліками особливо загострилися під час пандемії COVID-19, коли вразливість глобальних ланцюгів постачання стала очевидною.
У цьому контексті окреме значення має європейська ініціатива щодо критично важливих лікарських засобів, яка спрямована, зокрема, на диверсифікацію ланцюгів постачання та зменшення залежності від обмеженого кола країн-виробників.
Для України це питання має значення не лише з погляду забезпечення внутрішнього ринку, а й з огляду на потенційні можливості українських фармацевтичних виробників брати участь у забезпеченні потреб європейського ринку.
Інтеграція України до європейського фармацевтичного простору вимагатиме подальшого приведення національних вимог у відповідність із законодавством ЄС.
Штучний інтелект: нові можливості чи регуляторні ризики?
М. Слободніченко звернула увагу на європейський підхід до регулювання штучного інтелекту (ШІ) та необхідність українським компаніям враховувати відповідні тенденції під час планування власних процесів.
За її словами, використання ШІ може сприяти оптимізації окремих операцій, зменшенню впливу людського фактора та підвищенню ефективності роботи спеціалістів.
Водночас упровадження таких технологій потребує належного управління ризиками. Тому порекомендувала фармацевтичним компаніям розробляти внутрішні правила використання ШІ, визначати сфери його застосування та оцінювати відповідність корпоративних практик європейським підходам.
На її думку, українському фармацевтичному ринку варто уважно стежити за розвитком законодавства у цій сфері, оскільки питання регулювання ШІ надалі набуватиме дедалі більшого значення.
Як фармацевтичним компаніям підготуватися до нових вимог: eCTD, 2D-маркування та біоеквівалентність
Під час сесії запитань і відповідей учасники форуму поцікавилися, які першочергові кроки варто зробити фармацевтичним компаніям для мінімізації регуляторних ризиків.
М. Слободніченко рекомендувала зосередитися на трьох основних напрямах: реєстраційне досьє в міжнародному форматі електронного загального технічного документа (electronic Common Technical Document — eCTD), 2D-маркуванні упаковок лікарських засобів та питаннях біоеквівалентності.
Особливу увагу учасники приділили практичним аспектам упровадження 2D-маркування.
Одним із учасників форуму було відмічено, що технічне оснащення виробничих ліній не є головною проблемою, адже компанії, які працюють на зовнішніх ринках, уже мають відповідне обладнання.
Натомість важливим залишається питання функціонування національної системи верифікації, отримання кодів та визначення єдиних правил роботи.
М. Слободніченко звернула увагу на створення в Україні профільної асоціації з верифікації лікарських засобів та рекомендувала виробникам активніше долучатися до взаємодії з нею.
На її думку, саме співпраця учасників ринку та напрацювання практичних механізмів мають важливе значення для своєчасного запуску системи.
Регулювання медичної продукції: чи має бути пацієнт у центрі системи?
 Інший підхід до оцінки регуляторних змін запропонував Олексій Соловйов, професор, доктор медичних та фармацевтичних наук.
У своїй доповіді він зосередився на фундаментальному питанні: для кого створюється система регулювання лікарських засобів і медичних виробів?
На думку експерта, головною метою регуляторної системи має бути не сам контроль за виробниками чи отримання сертифікатів, а зниження ризиків для пацієнтів.
Водночас ефективне регулювання повинно забезпечувати баланс між якістю, безпекою, ефективністю та доступністю медичної продукції. Надмірно складні або дороговартісні регуляторні процедури можуть обмежувати доступ пацієнтів до необхідних технологій.
Тому оцінювати ефективність регулювання потрібно не лише за формальним дотриманням вимог, а й за його практичними результатами для системи охорони здоров’я.
Як має забезпечуватися безпека продукції?
Окремо експерт наголосив на необхідності забезпечення медичних працівників зрозумілою та достатньою інформацією про лікарські засоби й медичні вироби.
Навіть продукція, яка повністю відповідає встановленим вимогам, може створювати ризики в разі неправильного застосування.
Саме тому виробники повинні враховувати не лише технічні характеристики продукції, а й умови її реального використання.
Особливе значення це має для медичних виробів, де недостатньо зрозуміла інструкція, складний інтерфейс або помилки користувача можуть впливати на безпеку пацієнта.
О. Соловйов також підкреслив роль фармаконагляду та постмаркетингового спостереження.
За його словами, ці механізми повинні не лише виявляти проблеми, а й забезпечувати можливість удосконалення продукції та регуляторної системи на основі отриманого досвіду.
Важливим елементом такого процесу є зворотний зв’язок від лікарів, які безпосередньо використовують медичну продукцію у клінічній практиці.
Нові технічні регламенти щодо медичних виробів: до чого готуватися ринку?
 Анатолій Комар, заступник керівника органу з оцінки відповідності ТОВ «УКРМЕДСЕРТ», експерт та аудитор у сфері медичних виробів, присвятив виступ новим технічним регламентам щодо медичних виробів та виробів для діагностики in vitro.
Він звернув увагу, що перехід на оновлені вимоги потребуватиме комплексної підготовки не лише виробників, а й органів з оцінки відповідності та державних інституцій.
Одним із важливих питань стане перегляд класифікації медичних виробів.
За словами А. Комара, зміна класу ризику може впливати на процедуру оцінки відповідності, обсяг необхідної доказової бази та вимоги до технічної документації.
Зокрема, виробникам необхідно буде оцінити наявні клінічні дані, результати випробувань, документацію з управління ризиками та інші матеріали, що підтверджують відповідність продукції.
Який перехідний період передбачено для нових технічних регламентів?
А. Комар наголосив, що перехід до нових технічних регламентів потребуватиме часу.
За представленою ним моделлю, підготовку основних учасників системи має бути завершено до кінця 2030 р., тоді як подальший перехідний механізм покликаний запобігти перебоям із постачанням медичних виробів.
Експерт підкреслив, що 31 грудня 2030 р. слід розглядати як орієнтир завершення підготовки, а не дату її початку.
Виробникам він рекомендував провести аналіз портфеля продукції, визначити майбутні класи ризику, оцінити відповідність технічної документації та сформувати поетапний план переходу.
Окремої уваги потребуватимуть вироби для діагностики in vitro, оскільки для частини такої продукції змінюватимуться процедури оцінки відповідності та вимоги до залучення відповідних органів.
Чи готова регуляторна інфраструктура?
А. Комар також звернув увагу на необхідність розвитку національної інфраструктури оцінки відповідності.
Йдеться про підготовку органів з оцінки відповідності до нових вимог, процедури їх акредитації та призначення, створення необхідних електронних систем і забезпечення належного ринкового нагляду.
Окремим питанням є впровадження системи унікальної ідентифікації медичних виробів (Unique Device Identification — UDI).
На думку експерта, під час створення українських механізмів простежуваності важливо врахувати сумісність із європейськими системами.
Адже запровадження двох систем може створити додаткове навантаження на виробників та імпортерів, особливо тих, які одночасно працюють на українському та європейському ринках.
Косметична продукція: які нові правила?
Окремий блок форуму був присвячений регулюванню косметичної продукції.
 Василь Гудзь, регуляторний спеціаліст Асоціації «Парфумерія та косметика України» та експерт з безпечності косметичної продукції, розглянув вимоги нового Технічного регламенту на косметичну продукцію, підготовленого з урахуванням європейського Регламенту № 1223/2009.
За його словами, запровадження нових вимог передбачає суттєві зміни в підходах до безпеки косметичної продукції, маркування, документації, виробничих процесів та відповідальності операторів ринку.
Зокрема, регламентом передбачено визначення відповідальної особи, яка забезпечуватиме дотримання встановлених вимог стосовно продукції, що вводиться в обіг.
Також виробники та імпортери повинні враховувати вимоги до складу продукції, використання інгредієнтів, GMP, маркування та підготовки документації з безпечності.
В. Гудзь окремо наголосив на необхідності правильного визначення категорії продукції. Наприклад, косметичні засоби не повинні позиціонуватися як засоби для лікування та профілактики захворювань, оскільки це може виходити за межі встановленого регламентом косметичного призначення.
Нотифікація косметичної продукції: як працює механізм?
Однією з практичних тем доповіді стала процедура нотифікації косметичної продукції.
За словами В. Гудзя, український електронний портал розроблявся з урахуванням європейської системи Cosmetic Products Notification Portal (CPNP).
Нотифікація передбачає подання визначеної інформації про косметичний продукт перед його введенням в обіг.
При цьому доповідач наголосив, що нотифікація є завершальним етапом підготовки продукції до виходу на ринок, а не початком виконання регуляторних вимог.
До її проведення оператор ринку повинен забезпечити підготовку документації, провести оцінку безпечності, належне маркування та виконання інших установлених вимог.
Під час виступу В. Гудзь продемонстрував функціонування електронного порталу, зокрема механізм реєстрації користувачів, внесення інформації про продукцію та формування підтвердження нотифікації.
За його словами, користування порталом є безоплатним.
Після внесення необхідної інформації система формує відповідний запис, а оператор ринку може отримати інформаційну довідку, що підтверджує факт нотифікації.
Водночас нотифікація не означає попередньої державної експертизи кожного продукту. Відповідальність за достовірність поданих відомостей та відповідність косметичної продукції встановленим вимогам покладається на відповідну особу.
Який перехідний період встановлено для косметичної продукції?
В. Гудзь нагадав, що строки впровадження нового регулювання косметичної продукції неодноразово переглядалися.
За його словами, чергове перенесення до 31 липня 2027 р. пов’язане з необхідністю забезпечити готовність операторів ринку та відповідної інфраструктури.
Після його завершення нова косметична продукція повинна буде відповідати встановленим вимогам, зокрема щодо нотифікації.
Для продукції, введеної в обіг до завершення відповідного перехідного періоду, передбачено додаткові перехідні положення до 2030 р.
Доповідач рекомендував виробникам та імпортерам не відкладати підготовку, оскільки приведення документації, маркування та внутрішніх процедур у відповідність із новими правилами потребує часу.
У наступній публікації, присвяченій форуму, висвітлюватимуться питання нових вимог до клінічних випробувань в Україні, використання ШІ у фармацевтичній галузі та ін.
фото надані компанією «УКРМЕДСЕРТ»
Коментарі
Коментарі до цього матеріалу відсутні. Прокоментуйте першим