
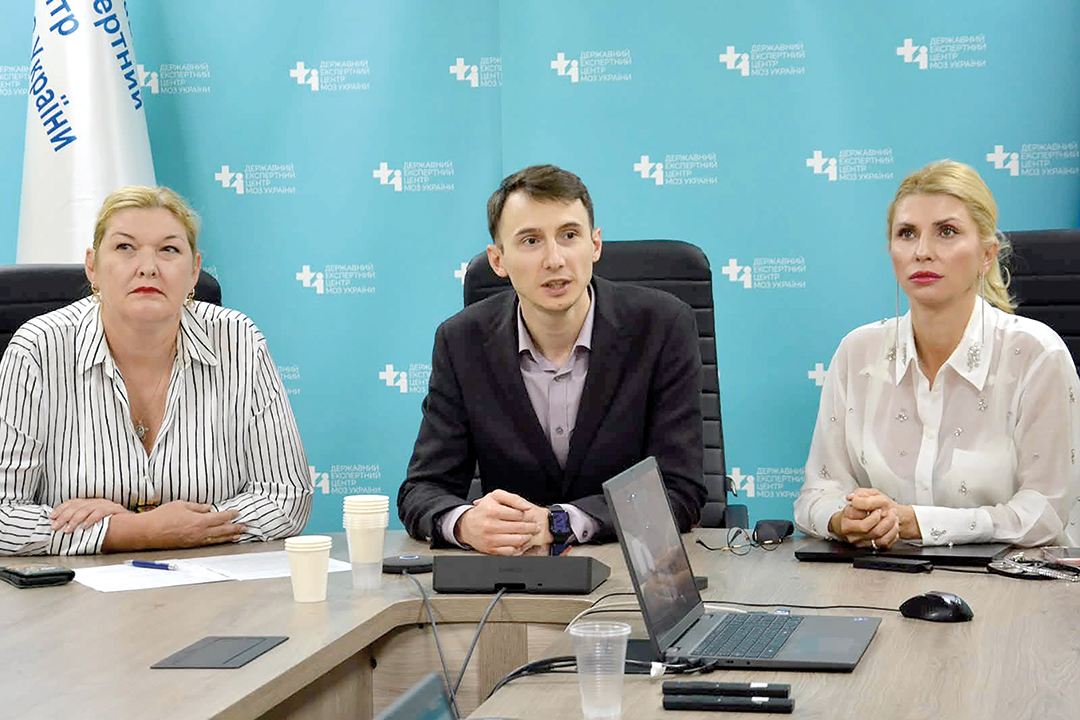
Учасники детально розглянули нормативне регулювання паралельного імпорту, процедуру отримання дозволу, критерії відповідності препаратів, вимоги до досьє, маркування і перепакування, організацію системи фармаконагляду та її аудит. Окрему увагу приділили першому практичному досвіду використання процедури в Україні та типовим помилкам заявників.
Навіщо Україні паралельний імпорт?
Правові засади механізму паралельного імпорту лікарських засобів в Україні створено Законом України від 16 липня 2024 р. № 3860-IX «Про внесення змін до деяких законів України щодо паралельного імпорту лікарських засобів», який набув чинності 27 липня 2024 р. Практичний механізм реалізації відповідних положень визначено наказом МОЗ України від 17 лютого 2025 р. № 277, що набув чинності 15 квітня 2025 р. Ним затверджено Порядок надання дозволу на паралельний імпорт лікарського засобу, внесення змін до дозволу, призупинення, відновлення, скасування та припинення його дії (далі — Порядок).
Як зазначалося під час зустрічі, в умовах воєнного стану особливого значення набули стабільність постачання лікарських засобів, диверсифікація каналів їх надходження в Україну та створення додаткових конкурентних механізмів.
Серед основних цілей запровадження паралельного імпорту — підвищення доступності лікарських засобів, створення додаткових каналів постачання, посилення конкуренції між постачальниками, підвищення стійкості фармацевтичного ринку та наближення української регуляторної моделі до практик Європейського Союзу (ЄС).
Одним із очікуваних економічних результатів є можливість зниження вартості окремих препаратів завдяки закупівлі в країнах, де ціни на них нижчі, та посиленню конкуренції. Як цільовий орієнтир у матеріалах ДЕЦ зазначено можливе зниження цін на окремі лікарські засоби до 25%. При цьому наголошується, що йдеться саме про орієнтир, а не гарантований результат: фактичний ефект залежатиме від препарату, країни походження, закупівельної ціни, логістики, валютних коливань, торговельної націнки та рівня конкуренції.
Українська модель має свої особливості
Директорка Департаменту контролю якості лікарських засобів та крові Держлікслужби Юлія Зарудська наголосила, що українська модель паралельного імпорту має низку особливостей.
Передусім паралельно імпортовані лікарські засоби в межах нинішньої моделі призначені для лікувально-профілактичних закладів і не відпускаються через аптеки.
Крім того, заявник має подати декларацію про те, що власника дозволу на маркетинг у країні-експортері офіційно повідомлено про намір здійснювати паралельний імпорт в Україну.
Передбачено й окремий регуляторний облік таких препаратів. Інформація про видані дозволи наразі оприлюднюється на сайті Держлікслужби в розділі «Державні реєстри» у форматі таблиці Excel — до моменту запровадження електронної версії відповідного реєстру.
Ще одна особливість стосується оподаткування операцій з паралельного імпорту, для яких передбачено ставку 20%.
Перший практичний досвід: 1 дозвіл та 4 відмови
Процедура вже пройшла першу практичну апробацію. За наведеними Держлікслужбою даними, із 5 заяв, які дійшли до розгляду, за 1 було видано дозвіл на паралельний імпорт, за 4 — відмовлено через порушення вимог Порядку.
Саме цей досвід дозволив регулятору визначити найбільш проблемні місця в документах заявників.
Серед підстав для відмови Ю. Зарудська назвала помилки під час оформлення заяви, відсутність або неналежне оформлення довіреності, відсутність супровідного листа та проблеми, які виявляються під час розгляду матеріалів, зокрема при підтвердженні відповідності препарату еталонному лікарському засобу.
Однією з найпоширеніших помилок став неправильний вибір способу введення препарату в обіг.
Форма заяви передбачає 3 альтернативні варіанти: введення препарату в обіг в оригінальній іноземній упаковці без перепакування та/або перемаркування; в оригінальній іноземній упаковці з додатковим маркуванням і листком-вкладкою державною мовою; або з перемаркуванням та перепакуванням вторинної оригінальної іноземної упаковки.
При цьому Держлікслужба окремо звернула увагу заявників: наклеювання стікера на іноземний штрихкод вже вважається перемаркуванням. Отже, у такому разі варіант «без перемаркування» в заяві обирати не можна. Для операції з перемаркування також необхідно надати інформацію про її виконавця: для резидента України — відповідну ліцензію на виробництво, для виробника в ЄС — копію сертифіката відповідності стандартам належної виробничої практики (Good Manufacturing Practice — GMP) та копію ліцензії на виробництво.
Фахівчиня Держлікслужби також закликала потенційних заявників у разі виникнення питань звертатися до регулятора ще до подання заяви, щоб попередньо обговорити документи та знизити ризик відмови і втрати часу.
Який препарат може бути ввезений паралельно?
Окремий блок зустрічі фахівці ДЕЦ присвятили критеріям оцінювання лікарського засобу. Базова умова полягає в тому, що препарат, який заявляється для паралельного імпорту в Україну, має бути зареєстрований у державі — члені ЄС або державі Європейської асоціації вільної торгівлі, яка є стороною Угоди про Європейський економічний простір, тобто в Ісландії, Ліхтенштейні чи Норвегії.
Але самого факту реєстрації недостатньо. Наступний етап — встановлення відповідності лікарського засобу еталонному препарату, зареєстрованому в Україні.
Таким чином, паралельний імпорт не означає автоматичного допуску будь-якого препарату, зареєстрованого в ЄС. ДЕЦ має переконатися, що лікарський засіб відповідає визначеним критеріям і може безпечно застосовуватися в Україні.
Що порівнює ДЕЦ?
Під час розгляду матеріалів оцінюють якісний і кількісний склад діючих речовин, лікарську форму, концентрацію або дозування, спосіб введення та показання до застосування.
Допускаються певні відмінності між паралельно імпортованим та еталонним лікарськими засобами, однак кожна з них оцінюється з погляду потенційного впливу на якість, безпеку та ефективність.
Наприклад, якщо відрізняється або відсутня лінія поділу таблетки, заявник має підтвердити, що препарат залишається взаємозамінним з еталонним, і пацієнт зможе дотримуватися затвердженого режиму дозування.
Водночас спосіб введення має бути таким самим, як для еталонного препарату. Відмінності у складі допоміжних речовин допускаються лише за умови, що вони не призводять до відмінностей у безпеці та/або ефективності. Особливої уваги потребують препарати місцевої дії та лікарські засоби з контрольованим вивільненням, оскільки зміни допоміжних речовин потенційно можуть впливати на властивості препарату.
Окремо оцінюються умови зберігання і термін придатності. Вони можуть відрізнятися від відповідних параметрів еталонного препарату, якщо це не створює ризиків для якості, безпеки чи ефективності.
Упаковка, торговельна назва та показання
Розмір упаковки препарату для паралельного імпорту загалом має відповідати упаковці еталонного лікарського засобу. Відмінність може бути прийнятною, якщо при цьому забезпечується дотримання схеми та тривалості лікування, схвалених для еталонного препарату. Вид і розмір первинної та вторинної упаковки обирає заявник, але схема дозування і тривалість терапії мають залишатися коректними.
Щодо торговельної назви фахівці ДЕЦ звернули увагу на таке: відповідно до Порядку торговельна назва лікарського засобу для паралельного імпорту має бути такою самою, як у країні-експортері. У матеріалах досьє її зазначають спочатку державною мовою відповідно до правил транслітерації, а в дужках — мовою оригіналу.
Відмінності в показаннях до застосування не допускаються.
Саме тому заявникам рекомендують подавати коротку характеристику лікарського засобу країни-експортера — оригінал та переклад. Це допомагає експертам коректно порівняти інформацію з даними щодо еталонного лікарського засобу в Україні.
Що має бути в досьє?
До заяви додається низка документів та матеріалів. Зокрема, йдеться про декларацію щодо повідомлення власника дозволу в країні-експортері про намір здійснювати паралельний імпорт в Україну.
Також подаються копія листка-вкладки препарату в країні-експортері мовою оригіналу та його переклад державною мовою. Автентичність перекладу має бути підтверджена уповноваженою особою заявника.
Ще один ключовий документ — проєкт листка-вкладки державною мовою, який надалі затверджуватиметься.
До матеріалів додаються також зразок препарату в тому вигляді, в якому він введений в обіг у країні-експортері, та зразок еталонного лікарського засобу; фотографії всіх сторін первинної та вторинної упаковки; переклад тексту маркування; коротка характеристика лікарського засобу; у відповідних випадках — проєкт етикетки державною мовою, макет упаковки, сертифікат GMP та інші документи, передбачені Порядком.
Фахівці ДЕЦ рекомендували дуже ретельно перевіряти комплектність матеріалів до їх подання, адже це безпосередньо впливає на перебіг розгляду матеріалів та кінцеве рішення.
Фармаконагляд потрібно створити ще до подання заяви
Процедура отримання дозволу не звільняє паралельного імпортера від відповідальності за безпеку препарату після введення його в обіг.
Відповідно до ст. 78 Закону України «Про лікарські засоби», паралельний імпортер має створити систему фармаконагляду та здійснювати фармаконагляд за паралельно імпортованими препаратами.
Система має бути створена до подання заяви на отримання дозволу. Інформація про неї зазначається в заяві, а до матеріалів додаються документи, які підтверджують виконання відповідних вимог.
Передбачається наявність уповноваженої особи з фармаконагляду, яка має перебувати в постійному та безперервному доступі паралельного імпортера та входити до його штату.
Сама система повинна бути структурованою та документованою, забезпечувати збір інформації з безпеки, передбачати навчання персоналу, функціонування системи якості, належне ведення документації та архівування даних.
Якщо для еталонного препарату встановлені додаткові заходи з мінімізації ризиків — наприклад, навчальні матеріали, чек-листи чи картки для пацієнтів або медичних працівників, — відповідні матеріали мають супроводжувати і паралельно імпортований лікарський засіб. Якщо такі заходи щодо еталонного препарату вже належним чином оприлюднені та поширені в Україні, повторне їх розповсюдження паралельним імпортером не вимагається.
До виконання окремих процесів фармаконагляду можна залучати третіх осіб. Це може стосуватися, наприклад, збору та обробки інформації з безпеки, підтримки баз даних або підготовки документації. Однак кінцеву відповідальність за належне здійснення фармаконагляду несе саме паралельний імпортер.
Як перевірятимуть систему фармаконагляду?
ДЕЦ має право проводити аудит системи фармаконагляду паралельного імпортера — як усієї системи, так і окремих її процесів.
Під час аудиту можуть бути розглянуті: організаційна структура та розподіл відповідальності, взаємодія підрозділів, майстер-файл системи фармаконагляду, призначення і кваліфікація уповноваженої особи, управління повідомленнями про небажані реакції, виконання заходів із мінімізації ризиків, стандартні операційні процедури, договори з третіми сторонами, документація та архівування.
Тобто метою є не лише перевірка формальної наявності системи, а й оцінка того, чи справді вона працює та спроможна забезпечувати належний моніторинг безпеки препаратів.
Як правило, ДЕЦ надсилає паралельному імпортеру попереднє повідомлення-запит щонайменше за 30 днів до аудиту. В окремих випадках перевірка може проводитися без попередження.
Після аудиту ДЕЦ складає звіт. Виявлені невідповідності класифікуються як критичні, суттєві або несуттєві. У разі виявлення суттєвих чи критичних невідповідностей паралельний імпортер має сформувати план коригувальних та запобіжних заходів та надати для погодження з ДЕЦ.
Якщо критичну невідповідність не усунуто у встановлений строк, ДЕЦ може подати Держлікслужбі пропозицію щодо призупинення дії дозволу на паралельний імпорт.
Досвід Литви: вільний рух товарів, але з регуляторними запобіжниками
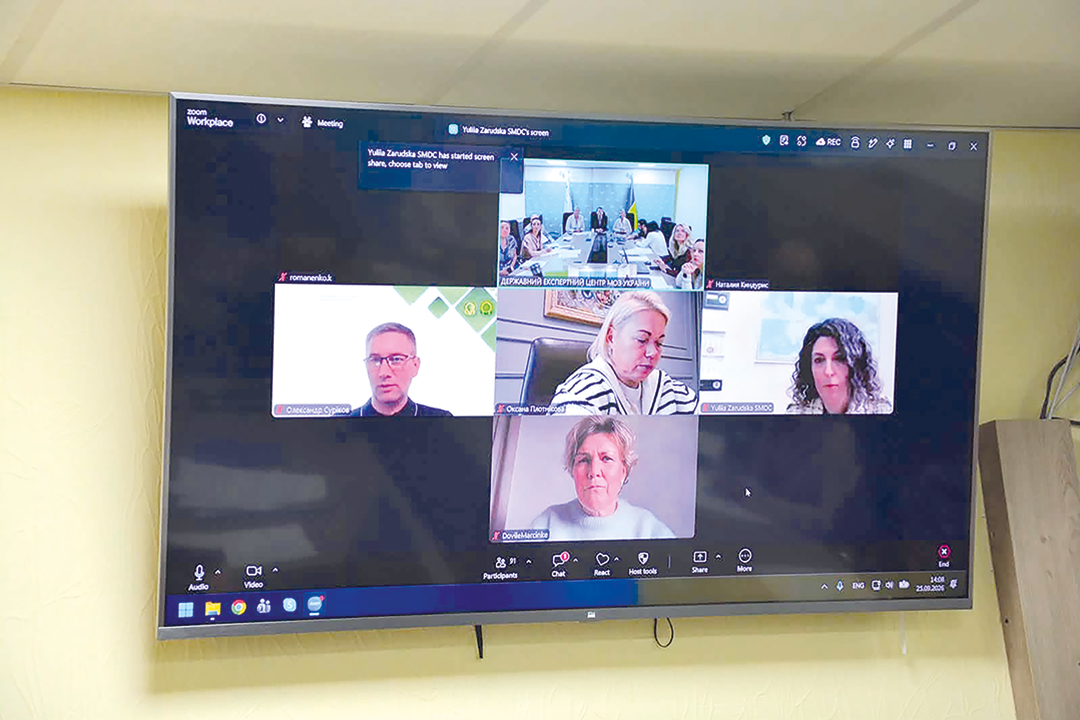
Практикою ЄС з українськими учасниками поділилися запрошені фахівці з Литви — радниця Департаменту фармацевтичної політики МОЗ Крістіна Повілайтієне (Kristina Povilaitienė) та голова Державної служби контролю за лікарськими засобами Довіле Марцінке (Dovilė Marcinkė).
Як пояснили литовські експертки, у найпростішому розумінні паралельний імпорт — це придбання легального лікарського засобу в одній державі ЄС та його реалізація в іншій державі ЄС поза дистрибуційною мережею, створеною власником реєстраційного посвідчення. Такий механізм може, зокрема, створювати альтернативні канали постачання та в окремих випадках допомагати при дефіциті лікарських засобів.
В основі європейської моделі лежить принцип вільного руху товарів, закріплений у ст. 34–36 Договору про функціонування ЄС. Водночас цей принцип поєднується з необхідністю захисту громадського здоров’я та дотримання прав інтелектуальної власності.
Литовські фахівчині також звернули увагу на термінологічну відмінність: якщо препарат має національну реєстрацію в одній країні і ввозиться до іншої, йдеться про паралельний імпорт. Для лікарських засобів, зареєстрованих централізовано для всієї території ЄС, використовується поняття паралельного розповсюдження.
Як процедура працює в Литві?
У Литві імпортер подає заявку на спеціальний дозвіл, після чого регулятор порівнює препарат із відповідним лікарським засобом на національному ринку та запитує необхідну інформацію в регуляторного органу країни-експортера.
Після підтвердження необхідних даних може бути виданий дозвіл. Встановлений строк його видачі становить 30 днів, однак періоди так званого призупинення відліку часу, необхідні для отримання додаткової інформації, до цього строку не включаються. Якщо інформація про препарат змінюється у країні-експортері або щодо порівняльного препарату в Литві, необхідно подати заявку на внесення змін до дозволу.
Особлива увага приділяється упаковці та інформації для пацієнта. Пацієнт повинен мати можливість ознайомитися з інструкцією своєю мовою, тому препарат може потребувати перепакування або нанесення додаткової етикетки.
Водночас діють суворі запобіжники: вміст препарату не повинен бути пошкоджений, захисні елементи упаковки мають відповідати встановленим вимогам, а власника оригінальної торговельної марки необхідно завчасно поінформувати до виведення препарату на ринок.
Паралельний імпорт у Литві — вже значна частина ринку
Представлені литовськими експертками дані демонструють, що кількість препаратів, які фактично постачаються шляхом паралельного імпорту, є меншою за загальну кількість виданих і чинних дозволів. Водночас при порівнянні з кількістю препаратів у Національному реєстрі Литви кількість паралельно імпортованих лікарських засобів становить майже 40% від кількості національно зареєстрованих препаратів.
Окремо експертки продемонстрували динаміку ринку паралельного імпорту в країнах Балтії. Зокрема, у Литві його обсяг у грошовому вираженні зростав упродовж останніх років.
Новий механізм переходить від нормативної бази до практики
Отже, нормативні та процедурні засади паралельного імпорту в Україні вже створені: законодавство визначає сам механізм, наказ МОЗ — процедуру отримання дозволу, ДЕЦ здійснює розгляд матеріалів, а Держлікслужба ухвалює відповідне регуляторне рішення.
Перші подані заяви водночас показали, що для бізнесу одним із головних завдань залишається правильна підготовка документів. Помилка у виборі способу введення препарату в обіг, неналежно оформлена довіреність, неповний пакет матеріалів або недостатнє обґрунтування відповідності еталонному лікарському засобу можуть стати перешкодою для отримання дозволу.
Не менш важливо, що відповідальність імпортера не завершується після отримання ним дозволу. Ще до подання заяви має функціонувати система фармаконагляду, а після введення препарату в обіг імпортер повинен забезпечувати постійний моніторинг його безпеки.
Як підкреслили учасники зустрічі, паралельний імпорт є новим механізмом і для регуляторних органів, і для суб’єктів господарювання. Тому саме перші практичні кейси мають показати, наскільки ефективно він працюватиме в українських умовах.
Редакторська група
Автор
Коментарі
Коментарі до цього матеріалу відсутні. Прокоментуйте першим