
Які розбіжності між українським законодавством і Директивою 2001/83/ЄС виявили юристи?
Експерт з питань євроінтеграції у фармацевтичній сфері ГО «Правовий радник» Любомир Питель розповів, що їхня команда зробила порівняльно-правовий аналіз директиви та нового Закону України від 28.07.2022 р. № 2469-IX «Про лікарські засоби» , який вводиться в дію з 1 січня 2027 р., крім окремих положень, для яких передбачено інші строки. Також вони проаналізували проєкт змін до цього закону, який Міністерство охорони здоров’я України (МОЗ) у вересні 2026 р. винесло на громадське обговорення. За його словами, рівень імплементації достатньо високий, але не 100-відсотковий.
Під час своєї презентації Л. Питель навів приклади ключових розбіжностей, які стосуються насамперед виробників (таблиця).
| Законодавство України | Право ЄС |
|---|---|
| АФІ (активні фармацевтичні інгредієнти) — лікарський засіб (ст. 2 п. 39 Закону України «Про лікарські засоби» []) | АФІ — не є лікарським засобом (ст. 1 п. 2 Директиви 2001/83/ЄС) |
| Ексклюзивність даних матеріалів реєстраційного досьє — 5 років (ст. 41 Закону України «Про лікарські засоби») | Ексклюзивність даних матеріалів реєстраційного досьє — 8 років (ст. 10 ч. 1 п. 1 Директиви 2001/83/ЄС) |
| Ексклюзивність ринку — відсутня | Ексклюзивність ринку — 10 років (включають 8-річний строк ексклюзивності даних, ст. 10 ч. 1 п. 2 Директиви 2001/83/ЄС) |
Решту розбіжностей спікер назвав технічними, зокрема, в одних місцях потрібно узгодити понятійний апарат, в інших — внести точкові зміни. Їх опублікують у розширеному звіті й передадуть до МОЗ. За його словами, у ЄС очікують ухвалення нового фармацевтичного пакета, який замінить Директиву 2001/83/ЄС, орієнтовно наприкінці 2026 р., з доволі значними перехідними періодами. Проєкт з оцінки впливу також проаналізує цей пакет і підготує рекомендації щодо змін в українському законодавстві. Європейська комісія (далі — Єврокомісія) оприлюднила проєкт цього пакета у 2023 р. [].
Олександр Ільков, генеральний директор Урядового офісу координації європейської та євроатлантичної інтеграції, нагадав, що Україна у 2026 р. формально відкрила переговори за другим кластером, до якого входить розділ 28 «Захист прав споживачів та охорона здоров’я». За його словами, скринінговий звіт Єврокомісії фіксує високий ступінь наближення.
Уряд надіслав Єврокомісії таблицю відповідності законодавства директиві й очікує остаточної оцінки.
Які ризики оцінюють для фармацевтичних виробників і чому йдеться про гроші?
Виконувач обов’язків директора ДНДІІМЕ Ігор Гужва пояснив, що оцінка впливу є європейським інструментом, який адаптували до українських реалій. Вона дозволяє визначити, де зараз перебуває галузь, чим вона регулюється в Україні та ЄС і які розбіжності потрібно усунути. Далі розраховують потенційні витрати бюджету, бізнесу та населення. Проєкт охоплює більшість фармацевтичних заводів країни, і з кожним планують провести індивідуальне інтерв’ю.
Науковий співробітник ДНДІІМЕ Володимир Антків розповів, що виробників запитають про кількість препаратів, які потребують нових досліджень, вартість 1 дослідження та кількість досліджень на рік. Також запитають про препарати, які можуть вийти з портфеля, їхні терапевтичні групи й участь у державних програмах.
Ці дані потрібні, щоб оцінити масштаб потреби, сукупні витрати, строки адаптації та фінансову стійкість підприємств.
Учасників заходу попросили анонімно оцінити за шкалою від 1 до 5 вісім категорій ризику (рисунок). Модераторка заходу та експертка з питань фармацевтичного регулювання та європейської інтеграції Марина Слободніченко зазначила, що це думка лише присутніх, а не всього ринку.
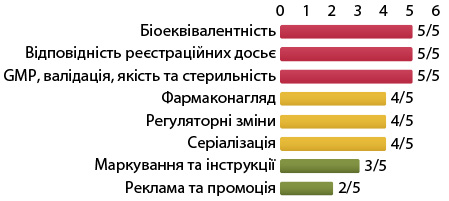
Найбільших інвестицій та уваги, за результатами цього оцінювання, на думку експертів, потребують 3 основні зони ризику: біоеквівалентність, реєстраційні досьє та вимоги належної виробничої практики (Good Manufacturing Practice — GMP).
За словами М. Слободніченко, доцільно оцінювати 3 ризики:
- втрату частини продуктового портфеля через вимоги до біоеквівалентності;
- недостатність інвестицій у GMP, валідацію процесів, обладнання та лабораторні послуги;
- час, необхідний державі та бізнесу для виконання вимог.
Вона також наголосила, що держава має знати, наскільки зникнення окремих препаратів національних виробників вплине на державні закупівлі та пацієнтів. За її словами, країни, які наближують стандарти до вимог ЄС, мають право порушувати питання про компенсацію інвестицій. Водночас, доки немає розрахунків, говорити про конкретні інструменти підтримки зарано.
Директор з питань взаємодії з органами державної влади ПрАТ Фармацевтична фірма «Дарниця» Костянтин Ващенко оцінив фармаконагляд і промоцію як найменш ризиковані з погляду передбачуваності. Окремим ризиком він назвав військовий. За його словами, війна не скасовує потреби в реформах, але пріоритетом для бізнесу залишається збереження роботи підприємств. Тому, на його думку, терміни, що потребують значних капітальних інвестицій, варто максимально відсунути.
Одна з учасниць дискусії зауважила, що закон набуває чинності без підзаконних актів, а без них важко спрогнозувати перехідні періоди та обсяг інвестицій.
Чи є реалістичним 2032 р. для впровадження вимог Директиви ЄС 2001/83/ЄС щодо ліків в Україні?
М. Слободніченко поінформувала, що у спільній позиції ЄС від 12 жовтня 2026 р. (Брюссель) зазначено намір України до 2032 р. забезпечити відповідність вимогам директиви 2001/83/ЄС щодо дозволів на реєстрацію лікарських засобів для людей. Єврокомісія цю дату не підтвердила.
Для розгляду питання щодо застосування перехідного періоду до 2032 р. ЄС просить інформацію, зокрема про:
- кількість препаратів, зареєстрованих в Україні, але без дозволу на обіг у ЄС;
- кількість ліків, зареєстрованих в Україні, які мають дозвіл, виданий за централізованою процедурою ЄС;
- забезпечення пацієнтів в Україні та в ЄС критично важливими лікарськими засобами;
- ступені ідентичності складу ліків, що перебувають на українському ринку;
- плани щодо препаратів, які не відповідають новим вимогам, у тому числі лікарські засоби з тривалим терміном придатності.
За її словами, доки Україна не надасть відповідей, Єврокомісія не ухвалюватиме рішення щодо перехідного строку.
Під час голосування учасників заходу щодо запитання, чи зможуть виробники привести досьє у відповідність із Директивою до 2032 р., відповіді розподілилися наступним чином:
- 35% — налаштовані оптимістично;
- 65% — вважають малоімовірним.
Чи відкриє приведення реєстраційних досьє доступ до ринку ЄС?
За словами М. Слободніченко, Україна порушувала питання взаємного визнання GMP-сертифікатів і розширення Угоди про оцінку відповідності та прийнятність промислової продукції (Agreements on Conformity Assessment and Acceptance of Industrial Goods — ACAA) на лікарські засоби, але Єврокомісія відповіла, що це «не на часі». Спочатку, за словами спікерки, потрібно привести законодавство й виробництво у відповідність із вимогами. Також Єврокомісія хоче оцінити регуляторну систему України, зокрема під час місії в країну, адже йдеться про довіру пацієнтів ЄС до якості препаратів.
Окремо М. Слободніченко назвала інституційну спроможність регулятора ризиком, який у проєкті не оцінюють у грошовому вираженні. На її думку, наразі Українське фармацевтичне агентство не має достатньої кількості експертів для оцінки досьє, а залучення зовнішніх компаній на аутсорсі ставить питання перед Єврокомісією.
Який досвід мали країни, що приєдналися до ЄС?
Старший експерт Ukraine2EU [] Даріус Жеруоліс (Darius Žeruolis), який входив до переговорної делегації Литви, нагадав, що 4–5 країн під час розширення 2004 р. просили перехідні періоди для повторної реєстрації фармацевтичних досьє. Їх надали на 3 роки, з 2004 до 2007 р., а у договорі про вступ перелічено продукти окремих компаній.
Експерт радить виходити в оцінці впливу на рівень конкретних препаратів, щодо яких Україна хотіла б вести переговори. За його словами, навіть якщо переговорна позиція України не зміниться, дані потрібні виробникам для власної підготовки.
Поширені запитання
— Це підтвердження того, лікарські засоби є фармацевтично еквівалентними або фармацевтично альтернативними, а їх біодоступність (швидкість та ступінь абсорбції) після введення в однаковій молярній дозі знаходиться в попередньо встановлених критеріях прийнятності .
— Однозначного прогнозу наразі немає, оскільки триває оцінка впливу нововведень. М. Слободніченко пояснила, що виробники оцінюватимуть, чи втратять вони частину портфеля через вимоги до біоеквівалентності, а держава має розрахувати наслідки для закупівель і пацієнтів.
— Так, у процесі приведення реєстраційних досьє до європейських вимог дані про лікарські засоби поступово оновлюватимуться. Це стосується як деталізації побічних ефектів, так і загального оформлення відповідно до стандартів ЄС.
— Ні, після завершення перехідного періоду всі препарати на ринку мають відповідати єдиним вимогам Директиви ЄС. Якщо виробник не оновить реєстраційне досьє і не підтвердить відповідність новим правилам, такий препарат доведеться зняти з виробництва.
— Так, за прогнозами експертів, повна гармонізація законодавства та спрощення регуляторних процедур у майбутньому мають полегшити вихід західноєвропейських виробників на український ринок, що розширить вибір інноваційних препаратів для пацієнтів, хоча процес займе певний час.
Коротко: головне
- За оцінкою Урядового офісу координації європейської та євроатлантичної інтеграції, рівень наближення українського законодавства до Директиви 2001/83/ЄС становить майже 90%, але остаточної оцінки Єврокомісії ще немає.
- За даними презентації юристів ГО «Правовий радник», основні розбіжності стосуються, зокрема, статусу АФІ та строків ексклюзивності даних і ринку; є й інші несуттєві розбіжності які потребуватимуть технічного врегулювання або впровадження на рівні підзаконних актів.
- За результатами анонімного оцінювання учасників заходу, найбільших інвестицій потребують біоеквівалентність, реєстраційні досьє та вимоги GMP; це думка присутніх, а не всього ринку.
- Намір досягти відповідності до 2032 р. згадано у спільній позиції ЄС, але Єврокомісія цю дату не підтвердила; рішення щодо перехідного строку, за словами М. Слободніченко, залежить від даних, які надасть Україна.
- Для аптек: на момент проведення заходу оцінка впливу на асортимент українських виробників тривала, однозначних висновків щодо можливої зміни асортименту не було.
Список використаних джерел
- Directive 2001/83/EC of the European Parliament and of the Council of 6 November 2001 on the Community code relating to medicinal products for human use. Official Journal of the European Communities. 2001; 311: 67–128 [cited 2026 Oct 26]. Available from: .
- Верховна Рада України. Закон України «Про лікарські засоби» від 28 липня 2022 р. № 2469-IX: редакція від 05.06.2025 [Інтернет]. Київ: Верховна Рада України [цитовано 26 Жов 2026]. Доступно: .
- Верховна Рада України. Закон України «Про лікарські засоби» від 4 квітня 1996 р. № 123/96-ВР: редакція від 03.07.2025 [Інтернет]. Київ: Верховна Рада України [цитовано 26 Жов 2026]. Доступно: .
- European Commission. Proposal for a Directive of the European Parliament and of the Council on the Union code relating to medicinal products for human use. COM(2023) 192 final. Brussels: European Commission; 2023 Apr 26 [cited 2026 Oct 26]. Available from: .
- Ukraine2EU. About Us [Internet]. [цитовано 26 Жов 2026]. Available from: .
- Наказ МОЗ України від 26.08.2005 р. № 426 Верховна Рада України. Термін «Біоеквівалентність» [Інтернет]. Київ: Верховна Рада України; 2025 Доступно: .
Редакторська група

Рецензент
Коментарі
Коментарі до цього матеріалу відсутні. Прокоментуйте першим